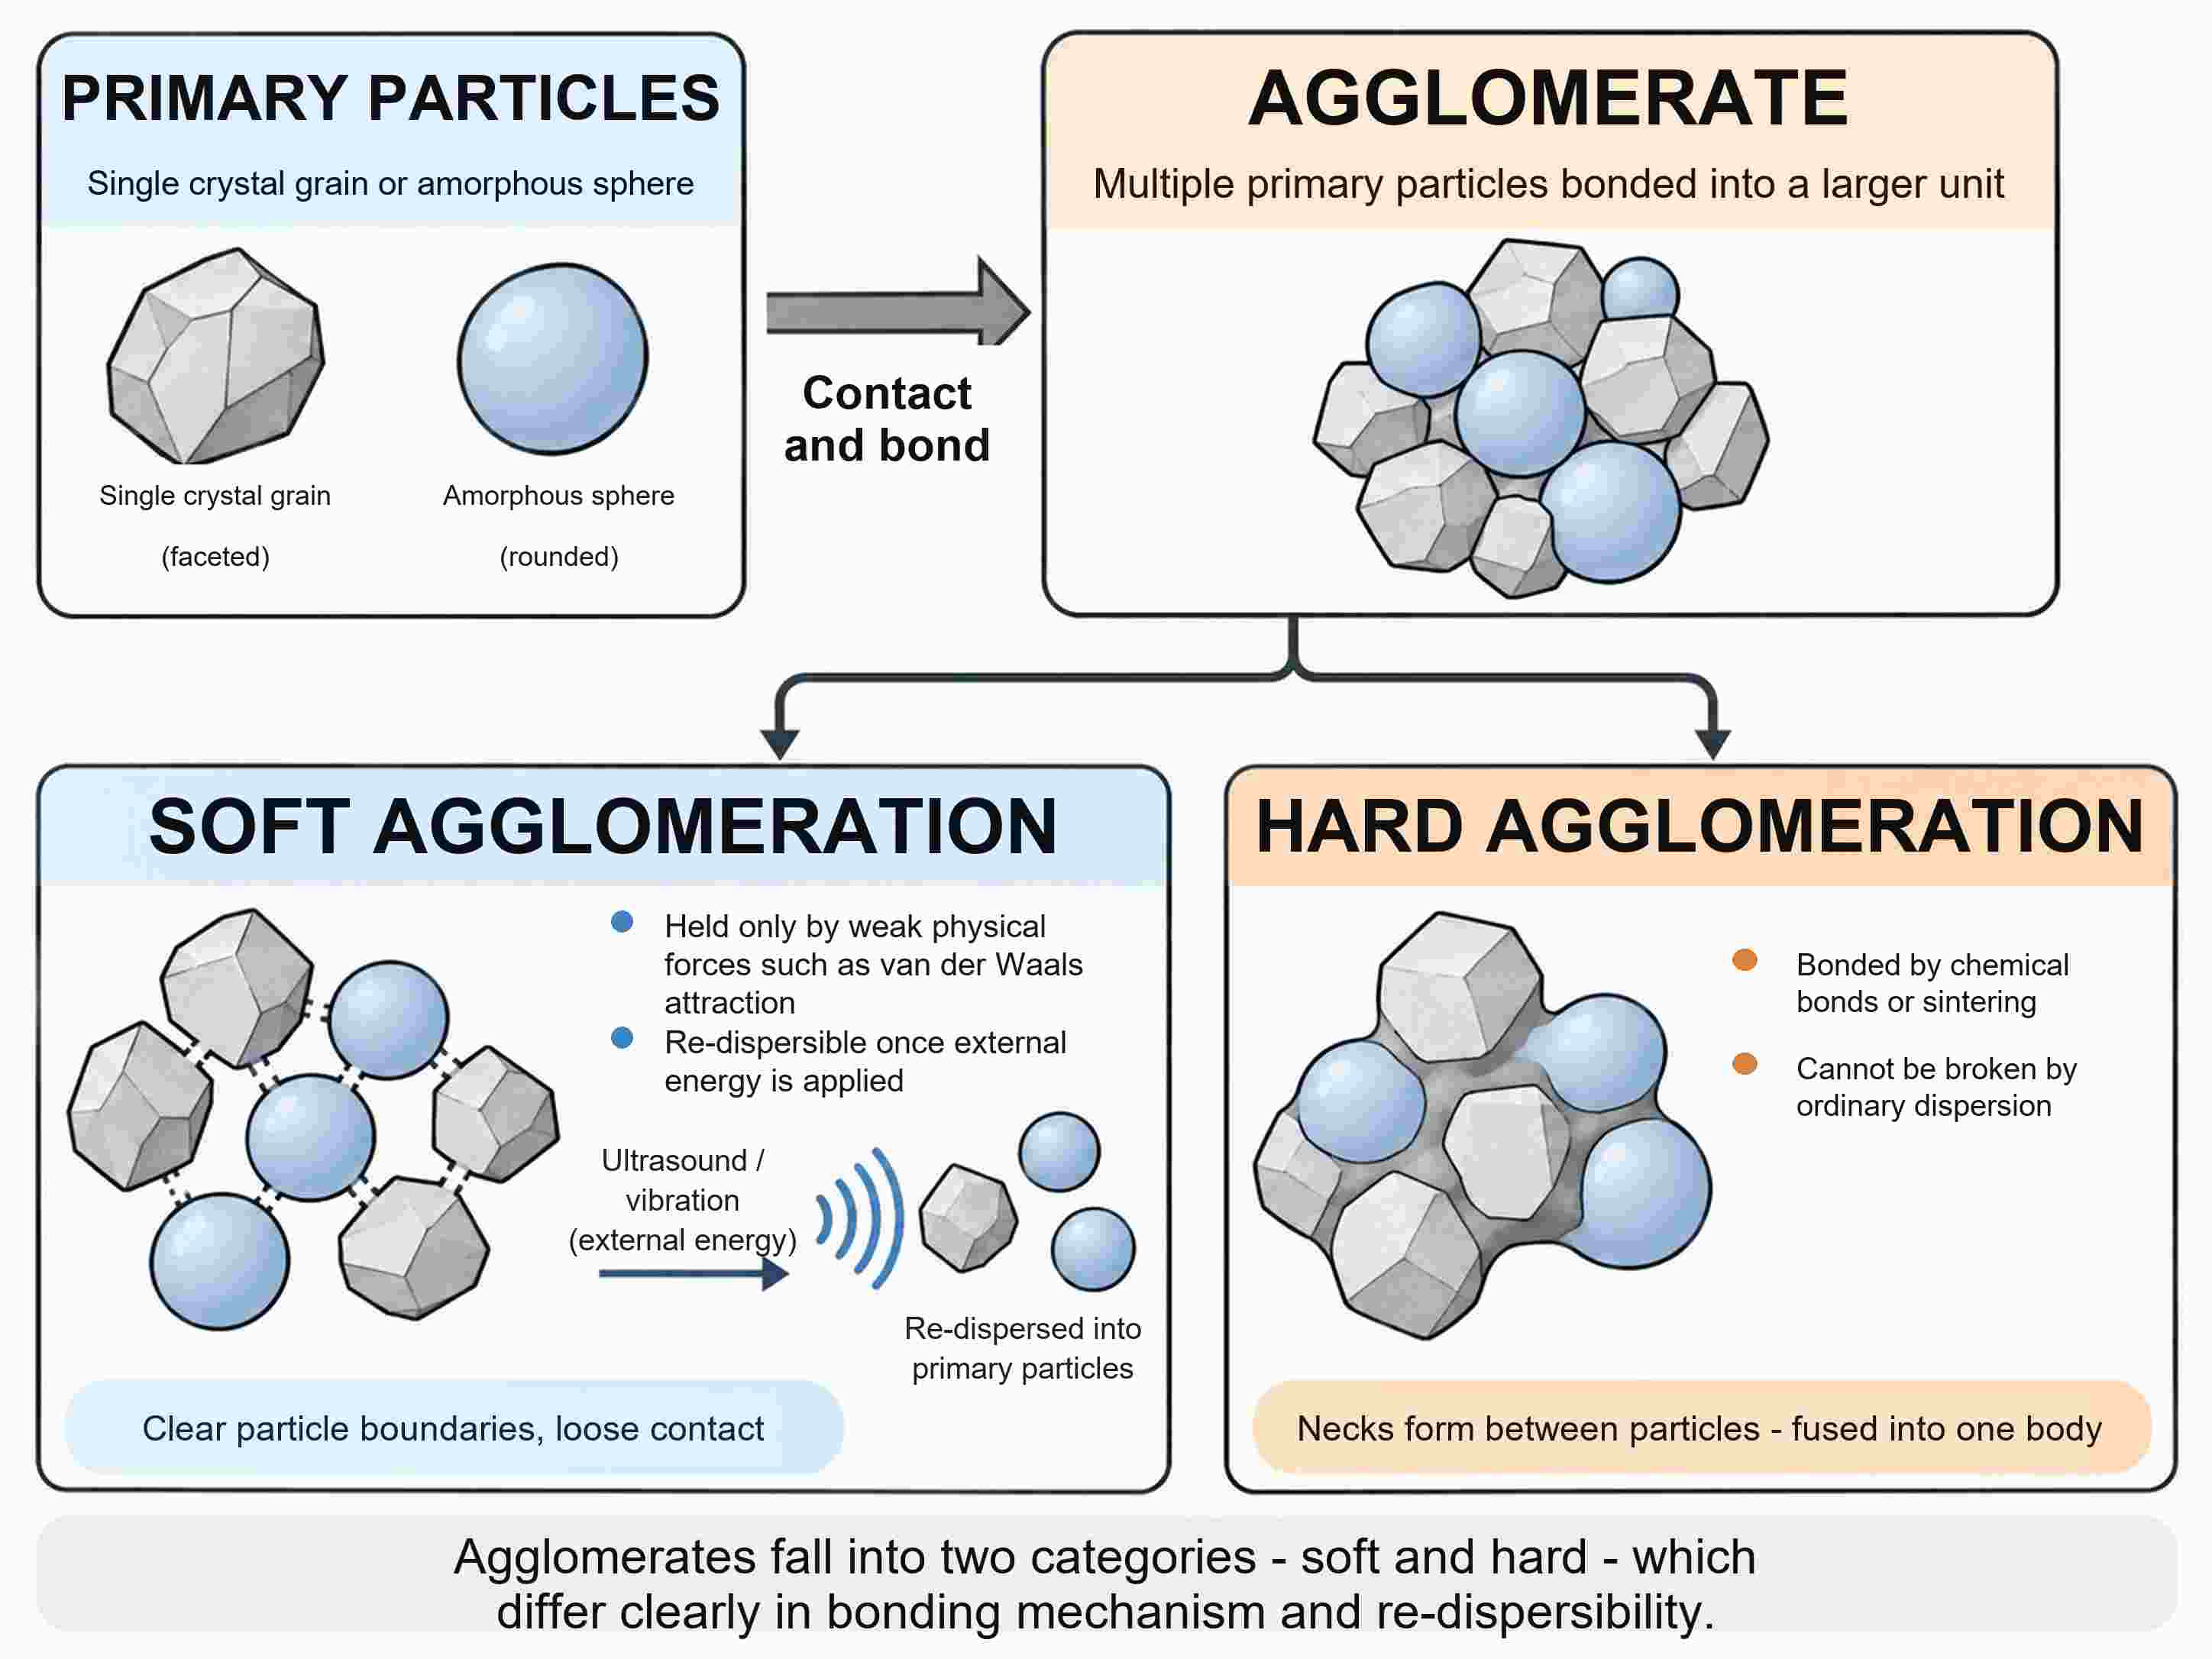
La synthèse produit des grains monocristallins ou des sphères amorphes, chacun d'eux étant une particule primaire. Laissez plusieurs d’entre eux se toucher et se lier, et ils forment une unité plus grande – un agglomérat.
Les agglomérats diffèrent par la solidité avec laquelle ils sont maintenus ensemble. Dans un agglomérat mou, les particules primaires sont liées principalement par de faibles forces physiques telles que l'attraction de Van der Waals, et les ultrasons ou une autre source d'énergie externe peuvent à nouveau les séparer. Dans un agglomérat dur, les points de contact ont été soudés par liaisons chimiques ou par frittage, et aucune étape de dispersion ordinaire ne les séparera.
La taille détermine tout le processus. Plus les particules sont fines, plus la part d’atomes présents à la surface est grande, et plus la surface spécifique et l’énergie libre de surface du système sont grandes. Chaque fois que deux particules se touchent, une partie de cette surface est remplacée par une interface de contact et l'énergie libre chute. L’agglomération est donc l’issue énergétiquement favorable.
Les nanopoudres commerciales de γ-Al₂O₃ se comportent exactement de cette manière. Les poudres vendues sous forme de matériaux de 5 nm et 10 nm présentaient toutes deux des particules primaires d'environ 10 nm sous le TEM, et même après 30 minutes de sonication de la sonde dans 1 mM de NaCl, le diamètre hydrodynamique dans l'acide restait compris entre 202 et 266 nm.
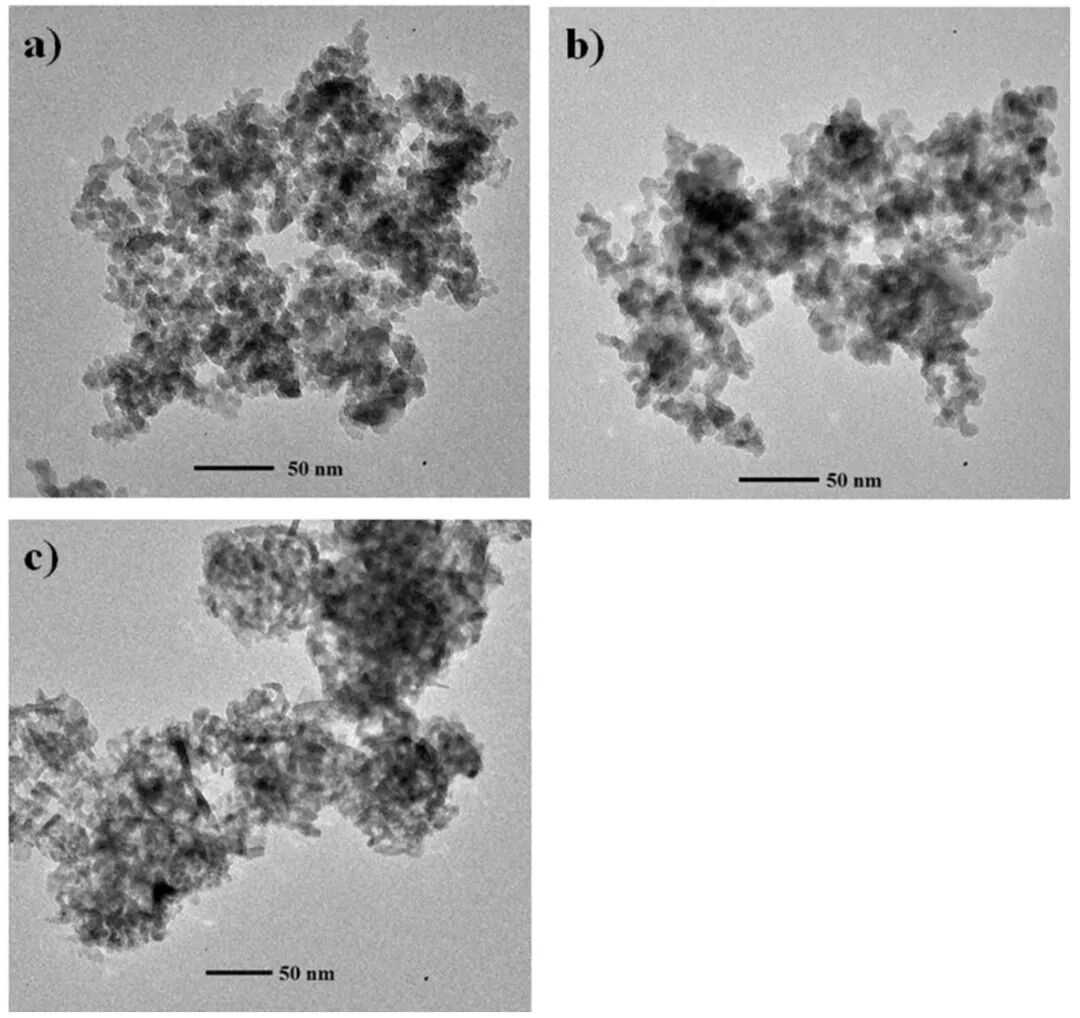
Figure 1. Images TEM en champ clair de trois échantillons commerciaux de nanoparticules γ-Al₂O₃ (tailles nominales 5 nm, 10 nm et 20-30 nm). DOI : 10.3390/nano6050090
L’écart entre les deux chiffres provient de ce que mesure réellement chaque technique. TEM rapporte la taille projetée d'une seule particule primaire. La diffusion dynamique de la lumière suit la façon dont l'intensité de la lumière diffusée fluctue dans le temps et la convertit, grâce à la relation Stokes-Einstein, en un diamètre hydrodynamique - la taille de l'objet qui se déplace réellement dans le liquide.
Étant donné que le diamètre hydrodynamique du γ-Al₂O₃ est plus de vingt fois supérieur à la taille des particules primaires, chaque unité en mouvement doit contenir de nombreuses particules primaires. Cependant, toutes les agglomérations observées sur une micrographie ne sont pas préexistantes : certains contacts sont créés sur la grille au fur et à mesure que la gouttelette sèche.
Ces nouveaux contacts proviennent de l'évaporation du solvant. À mesure que le liquide se retire, des ponts se forment entre les particules et se rétrécissent, et la force capillaire qui en résulte est suffisamment forte pour annuler la répulsion électrostatique qui les séparait. Dans le liquide lui-même, l'équilibre est différent, étant établi par l'attraction de Van der Waals en compétition avec la répulsion électrique à double couche et avec l'encombrement stérique des couches adsorbées. Chauffez la poudre jusqu'à la température de calcination ou de réaction et le tableau change une fois de plus : les cols de frittage se développent aux points de contact, les atomes diffusent à travers l'interface et les particules voisines fusionnent en une particule plus grosse.
Rassemblez deux nanoparticules dans un liquide et l'attraction de van der Waals augmente fortement à mesure que l'écart se rétrécit. La théorie classique du DLVO ajoute cette attraction à la répulsion électrique à double couche entre les particules ; si la répulsion est suffisamment forte, la somme des deux forme une barrière énergétique que la plupart des rencontres ne franchissent jamais. Deux mécanismes très différents peuvent produire une telle répulsion – la charge de surface, qui agit de manière électrostatique, et le polymère adsorbé, qui agit de manière stérique – et ils réagissent de différentes manières au sel ajouté.
Les particules d'oxyde dans l'eau portent des groupes hydroxyle à leur surface. Protonez-les à faible pH et les particules deviennent positives ; éliminez les protons à un pH élevé et ils deviennent négatifs. Le pH auquel le potentiel zêta passe par zéro est le point isoélectrique.
Pour le dioxyde de titane P25, ce point se situe à environ pH 6,2 et il ne bouge pas lorsque la concentration de NaCl est modifiée, car Na⁺ et Cl⁻ ne s'adsorbent pas spécifiquement à la surface. Près de pH 6,2, la charge superficielle nette est extrêmement petite et de gros flocs apparaissent dans la dispersion.
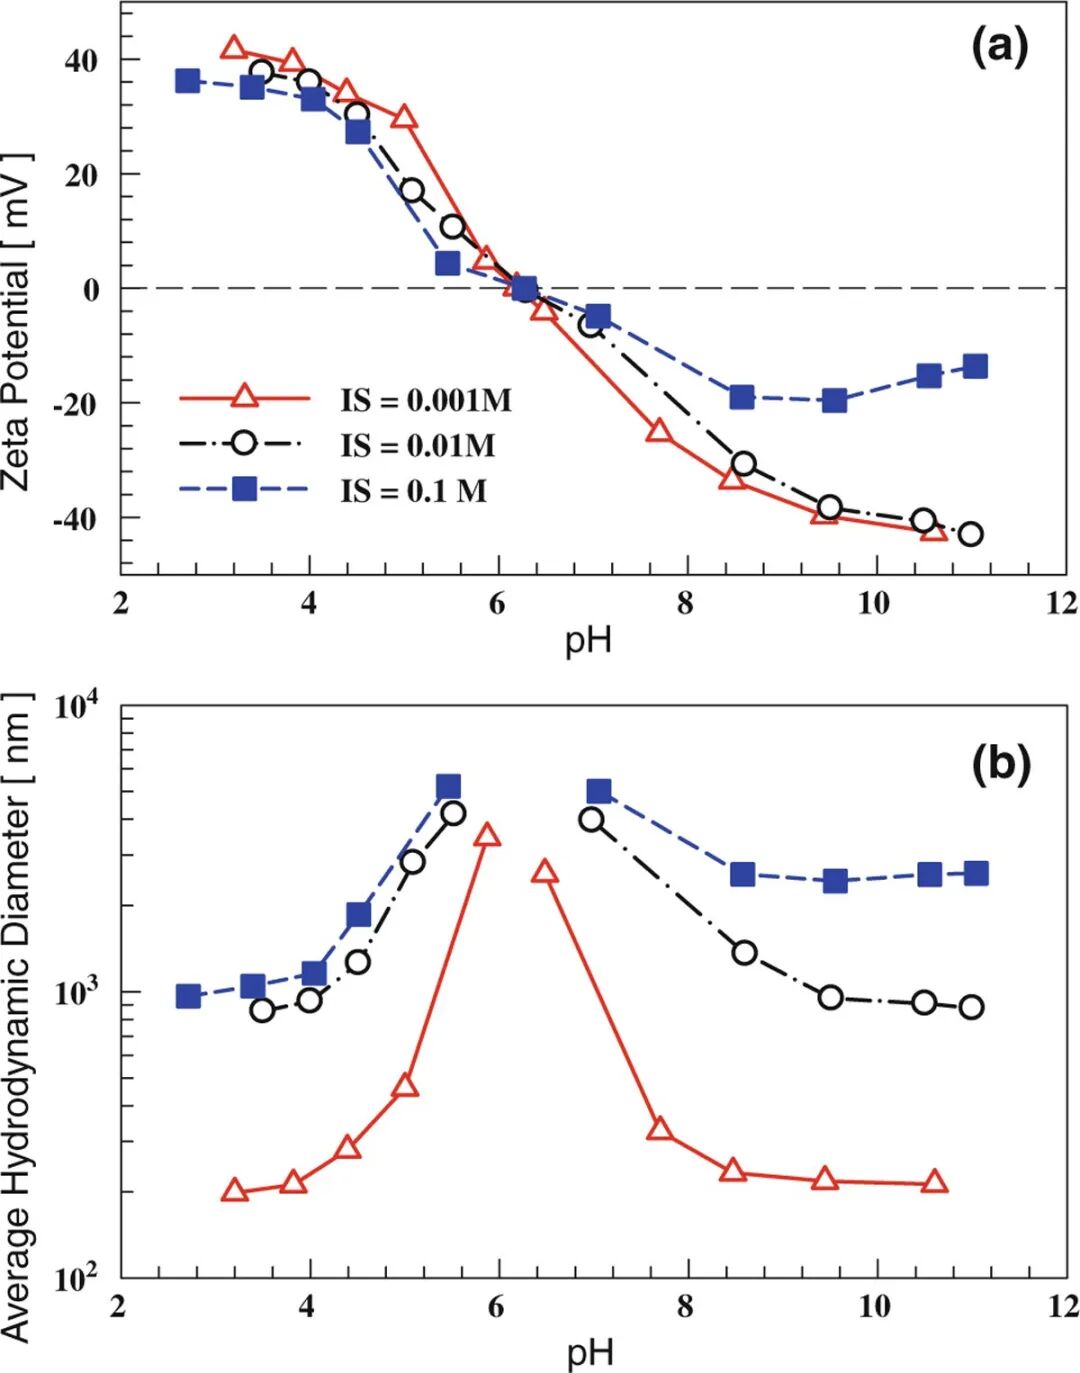
Figure 2. Potentiel zêta et diamètre hydrodynamique moyen des dispersions de nanoparticules de dioxyde de titane en fonction du pH dans des solutions de NaCl de différentes forces ioniques. DOI : 10.1007/s11671-010-9772-1
Le sel agit en comprimant la double couche autour de chaque particule. En dehors du point isoélectrique, une force ionique plus élevée signifie un potentiel zêta absolu plus faible et une plus forte tendance à l'agrégation. À 0,001 M, les dispersions de P25 mesurent environ 200 nm à pH 3-4 et au-dessus de pH 8,5 ; augmentez la force ionique à 0,01 M ou 0,1 M et le pH 3–4 grimpe à environ 1 μm.
La sensibilité d’un système au sel dépend du matériau. Le γ-Al₂O₃ en dessous de son point de charge zéro, autour de pH 7,5–8, tolère NaCl jusqu'à 100 mM sans changement mais s'agrège sensiblement à 1 000 mM.
Une dispersion stabilisée électrostatiquement peut donc être protégée de deux manières : éloigner le pH du point isoélectrique et éliminer les sels issus de la synthèse avec de l'eau déminéralisée. Ni l’un ni l’autre n’aide lorsque le milieu est lui-même salé. À pH 7,4 dans 150 mM de NaCl — salinité physiologique — les nanoparticules d'or stabilisées au citrate s'agrègent, car une partie de leur charge de surface est neutralisée.
Les polymères offrent une deuxième ligne de défense qui ne doit rien à l’électrostatique. Les chaînes fermement ancrées à la surface des particules et pendantes dans le solvant forcent deux particules qui s'approchent à comprimer les couches adsorbées l'une de l'autre, ce qui coûte de l'énergie. Le résultat est une répulsion stérique, et cela fonctionne toujours une fois la charge de surface filtrée.
L'expérience est frappante. Une dispersion de nanoparticules d'or de 15 nm a été amenée à pH 7,4 avec 150 mM de NaCl. Les échantillons sans PEG et les échantillons avec PEG linéaire portant des groupes terminaux hydroxyle ou méthoxy sont passés du rouge au gris-bleu en quelques instants et se sont déposés ; les échantillons avec du PEG linéaire à terminaison thiol ou avec du PEG cyclique étaient encore rouges après 1 000 minutes. L'explication des auteurs est que la couche de PEG adsorbée maintient les particules séparées même après que le sel a filtré leur charge.
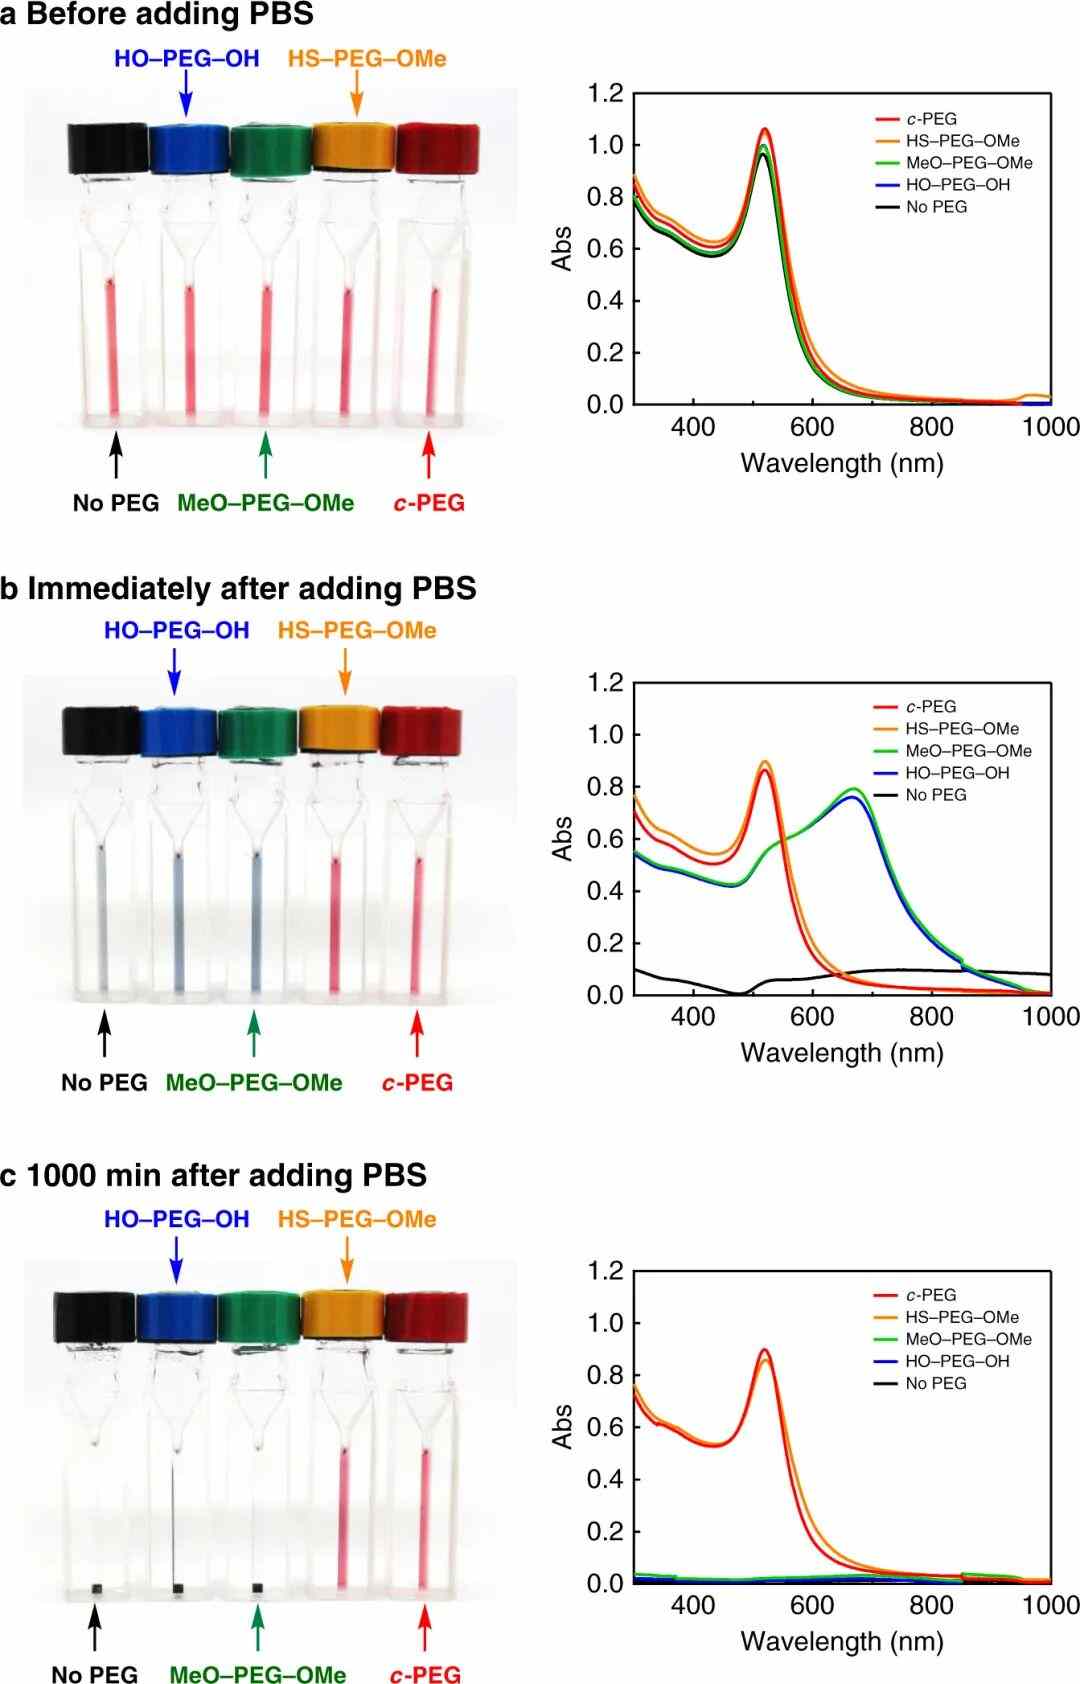
Figure 3. Photographies et spectres d'absorption UV-visible de dispersions de nanoparticules d'or contenant différents polyéthylèneglycols, avant d'ajouter un tampon phosphate concentré, immédiatement après son ajout et après 1 000 min. DOI : 10.1038/s41467-020-19947-8
Quelle est l'épaisseur de cette couche ? La diffusion dynamique de la lumière donne une estimation. Les particules d'or nu mesuraient 19 nm de diamètre ; l'ajout de PEG linéaire avec des extrémités hydroxyle ou méthoxy n'a déplacé le chiffre qu'à 20 nm. Le thiol PEG, qui se lie chimiquement à l'or, l'a porté à 28 nm, et le PEG cyclique, retenu uniquement par physisorption, à 26 nm – preuve que ces deux éléments construisent une coque beaucoup plus épaisse autour de chaque particule.
Les petites molécules échouent selon le même principe. La 18-couronne-6 ne mesure qu'environ 0,7 nm de diamètre, et son ajout a précipité chaque particule.
Il en va de même pour la quantité de polymère. Avec des particules d'or de 5 nm et du PEG cyclique d'un poids moléculaire d'environ 5 000, une concentration de 0,025 % en poids ne laissait que 22 % de l'absorbance relative après 1 000 minutes à salinité physiologique ; 0,25 % en poids laissaient 78 % et 2,5 % en poids laissaient la valeur essentiellement inchangée. Une couverture trop faible peut également relier les particules au lieu de les séparer.
Le même piège apparaît lors du séchage. Dans des expériences de séchage par gouttes avec des particules d'or, l'utilisation d'albumine sérique bovine à environ un vingtième de la dose optimale a permis à des molécules de protéines individuelles de s'adsorber sur plusieurs particules à la fois, les regroupant en grands amas.
L'élimination des solvants permet aux agglomérats mous de se transformer en agglomérats durs. Au fur et à mesure que la poudre sèche, le liquide se retire dans les interstices et forme des ponts dont les surfaces incurvées rapprochent les particules.
Les forces impliquées ne sont pas minimes. Pour deux particules de silice de 20 nm, l'énergie du pont liquide pendant l'évaporation a été estimée à environ 10³ kBT – bien au-dessus d'une barrière électrostatique typique, et suffisamment pour attirer les particules dans la plage où l'attraction de van der Waals prend le dessus. À mesure que l’eau quitte la surface, l’attraction se renforce encore.
L'équation de Young-Laplace, ΔP = 2γcosθ/r, définit l'échelle du problème : γ est la tension superficielle du solvant, θ l'angle de contact et r le rayon des pores. De petits pores signifient de grandes pressions capillaires et les écarts entre les nanoparticules sont mesurés en nanomètres.
Deux leviers découlent de l’équation. L’un d’entre eux est γ : l’échange de l’eau entre les particules contre de l’éthanol ou un autre solvant à faible tension superficielle avant le séchage abaisse la pression capillaire. L'autre est θ : les gels humides de silice, dont la surface porte des groupes silanol, sont souvent traités avec un réactif de silylation tel que le triméthylchlorosilane avant séchage à pression ambiante. Le réactif échange l'hydrogène de Si – OH contre des groupes alkyles tels que le méthyle, rendant la surface hydrophobe, augmentant l'angle de contact et réduisant à nouveau la pression.
La pression capillaire n’est qu’une partie de l’histoire. Au fur et à mesure qu'un pont se rétrécit, de petites particules migrent vers le point de contact et s'y déposent ; dans un système de silice polydispersée s'étendant de 20 nm à 90 µm, elles forment des ponts solides entre les grosses particules une fois la poudre sèche. Dans les dépôts bidispersés et polydispersés, l'énergie de détachement d'une particule de 20 µm est environ 15 à 20 fois supérieure à celle d'un système monodispersé, et les amas résistent à la fois au remouillage et au récurage par un courant d'eau.
La force capillaire et les ponts solides proviennent de la surface liquide en retrait, la manière de les éviter est donc de supprimer cette surface. C'est exactement ce que fait le séchage supercritique : la température et la pression sont élevées au-dessus du point critique du solvant, le liquide devient un fluide supercritique et, une fois l'interface liquide-gaz disparue, la tension superficielle - et la force capillaire avec elle - disparaît. Lors du séchage supercritique à basse température, l'eau est d'abord échangée contre un solvant organique tel que l'éthanol, puis contre du CO₂, dont la température critique est proche de la température ambiante ; le prix est un équipement résistant à la pression et un coût plus élevé.
La lyophilisation emprunte l'autre voie, en congelant l'eau puis en la sublimant à environ un dix millième de la pression atmosphérique, afin que l'eau liquide ne s'évapore jamais. La congélation, cependant, crée ses propres difficultés : à mesure que la glace se forme, les solutés se concentrent dans le volume croissant du liquide non gelé, les interactions interparticulaires s'intensifient et les cristaux de glace en croissance imposent une contrainte mécanique.
Pour les nanoparticules d’or de 15 nm congelées dans l’azote liquide et lyophilisées, le résultat reflète l’expérience précédente sur le sel. Les échantillons sans PEG, ou avec du PEG linéaire à terminaison hydroxyle ou méthoxy, se sont révélés sous forme de solides gris-bleu qui ne se redisperseraient pas dans l'eau, leur absorbance relative ne dépassant pas 9 %. Les échantillons de thiol PEG et de PEG cyclique sont restés rouges et ont récupéré respectivement à 84 % et 91 % une fois redispersés.
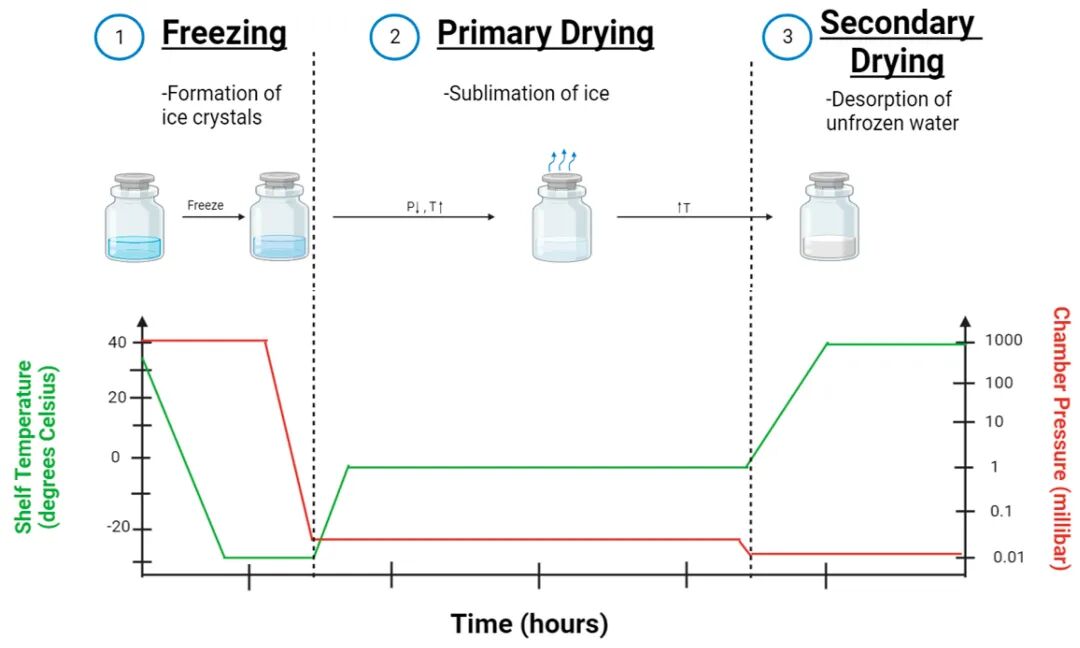
Figure 4. État des échantillons dans les trois étapes de lyophilisation — congélation, séchage primaire et séchage secondaire — et schéma de la température du plateau et de la pression de la chambre en fonction du temps. DOI : 10.3390/ijms241814041
En pratique, le PEG est moins souvent la solution qu'un lyoprotecteur tel que le tréhalose ou le saccharose, censés former une matrice vitreuse autour des particules à basse température, les séparant et atténuant le stress de la croissance des cristaux de glace. Le séchage primaire est également important : si la température du produit dépasse la température d'effondrement, le gâteau poreux s'effondre, l'humidité résiduelle grimpe et la redispersion devient plus difficile.
Les ultrasons sont le moyen habituel de rouvrir les agglomérats mous dans une poudre séchée, et la dose est mesurée en énergie par unité de volume (J/mL). Une étude portant sur un pigment de dioxyde de titane a dispersé l'échantillon à 562 J/mL dans de l'eau contenant 2 % de polyphosphate ; malgré cela, des agglomérats sont réapparus après une nuit de repos. Le traiter pendant 1 min dans un bain à ultrasons de 80 W avant la mesure a laissé une plus grande part de particules primaires dans la distribution granulométrique qu'une agitation manuelle seule.
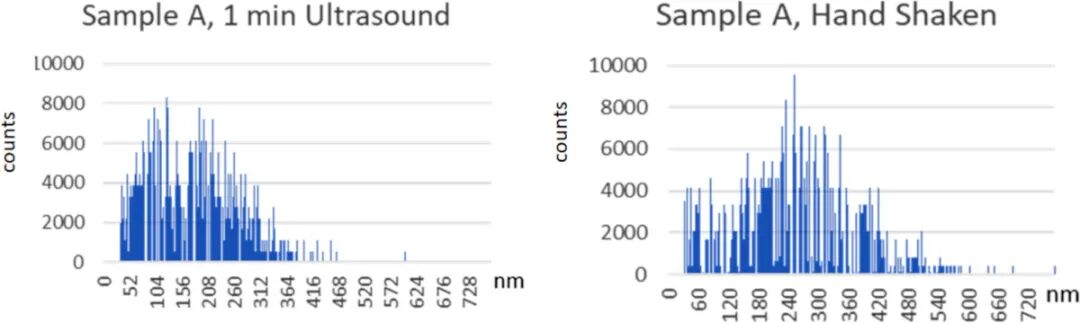
Figure 5. Distributions granulométriques mesurées par spectrométrie de masse à plasma à couplage inductif à particules uniques pour une pré-dispersion de pigment de dioxyde de titane après 1 min de traitement par bain ultrasonique et après redispersion par agitation manuelle uniquement. DOI : 10.3762/bjnano.15.29
Pourquoi 562 J/mL ? Parce qu'au-dessus d'environ 250 J/mL, les agglomérats durs et les particules primaires commencent à se briser, mais lentement, et une énergie supplémentaire peut fracturer les particules primaires elles-mêmes, biaisant la taille mesurée vers le bas. Certains agglomérats durs survivent même à une dispersion complète.
La calcination accélère la diffusion atomique, de sorte que les particules qui se touchent sont reliées par des cols de frittage et fusionnent progressivement en de plus gros. Les particules métalliques sur support ont deux autres voies de croissance : une particule entière migre et fusionne avec une voisine, ou les atomes passent d'une petite particule à une grande – maturation d'Ostwald. Les deux nécessitent que les particules entrent en contact ou échangent de la matière.
Séparer les particules avec un revêtement sacrificiel
Considérons les nanoparticules de conversion ascendante YVO₄:Yb,Er fabriquées par complexation du citrate de sodium. Ils mesurent moins de 10 nm de diamètre mais sont peu cristallins. Ils nécessitent donc un recuit. Leur calcination directement à 750 ° C pendant 2 h élargit la distribution de taille et les agglomère.
Un revêtement résout le problème. Une enveloppe de silice cultivée avec de l'orthosilicate de tétraéthyle était en place pendant la calcination à 750 ° C pendant 2 h ; tremper dans du NaOH 0, 5 M pendant 4 h, puis en dissoudre la majeure partie, laissant des particules bien dispersées et hautement cristallines de 10 à 15 nm par TEM.
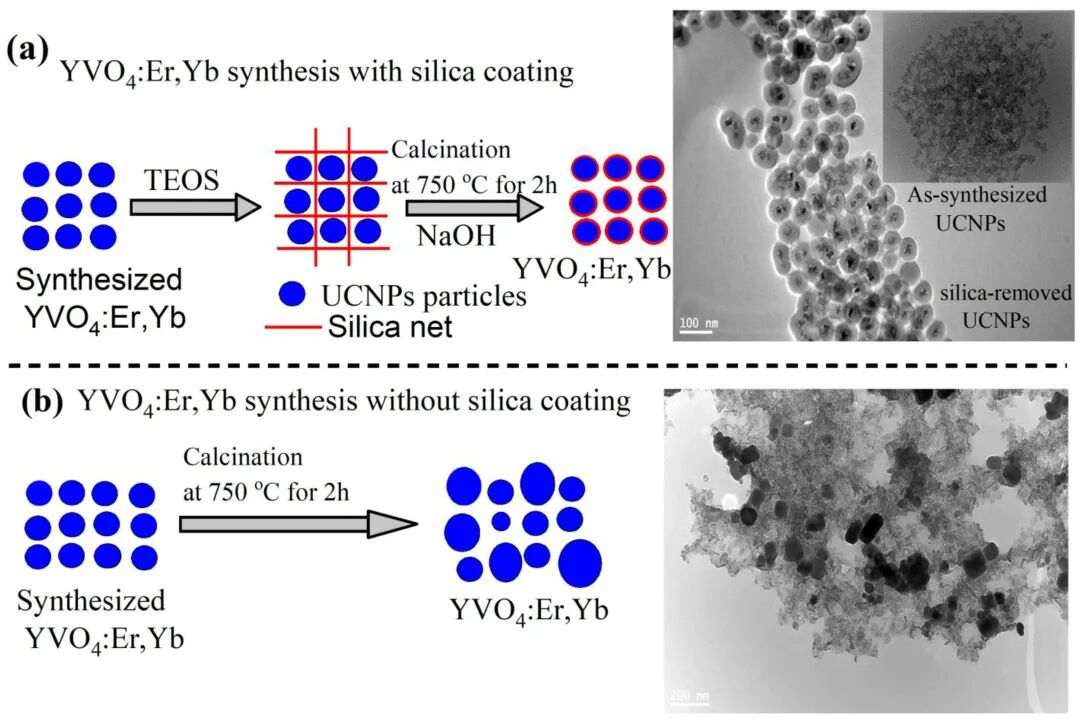
Figure 6. Processus de revêtement de nanoparticules de conversion ascendante YVO₄: Er, Yb avec de la silice, en les calcinant puis en retirant la couche de revêtement avec un alcali, ainsi que des images TEM des particules obtenues par calcination à 750 ° C pendant 2 h avec et sans revêtement. DOI : 10.3390/nano11061535
Le mécanisme est purement géométrique : la coque occupe l'espace entre les particules, donc les particules YVO₄ voisines ne se touchent jamais directement. La cristallinité à l’intérieur de chaque particule s’améliore, tandis que les points de contact nécessaires au frittage ne se forment jamais. La concentration en NaOH et le temps de trempage déterminent la quantité de silice restante.
Pour les métaux supportés, la question devient une question de distance. Comparez d, la distance que les particules voisines doivent parcourir pour atteindre, avec r, la longueur de migration d'une seule particule à cette température. Si d < 2r, les voisins se rencontrent facilement et grandissent. La géométrie décide alors jusqu'où ils peuvent voyager : sur une surface plane, le mouvement est bidimensionnel, tandis qu'à l'intérieur d'un pore unidimensionnel, il est confiné au pore – bien que les particules partageant un seul pore puissent toujours se rencontrer.
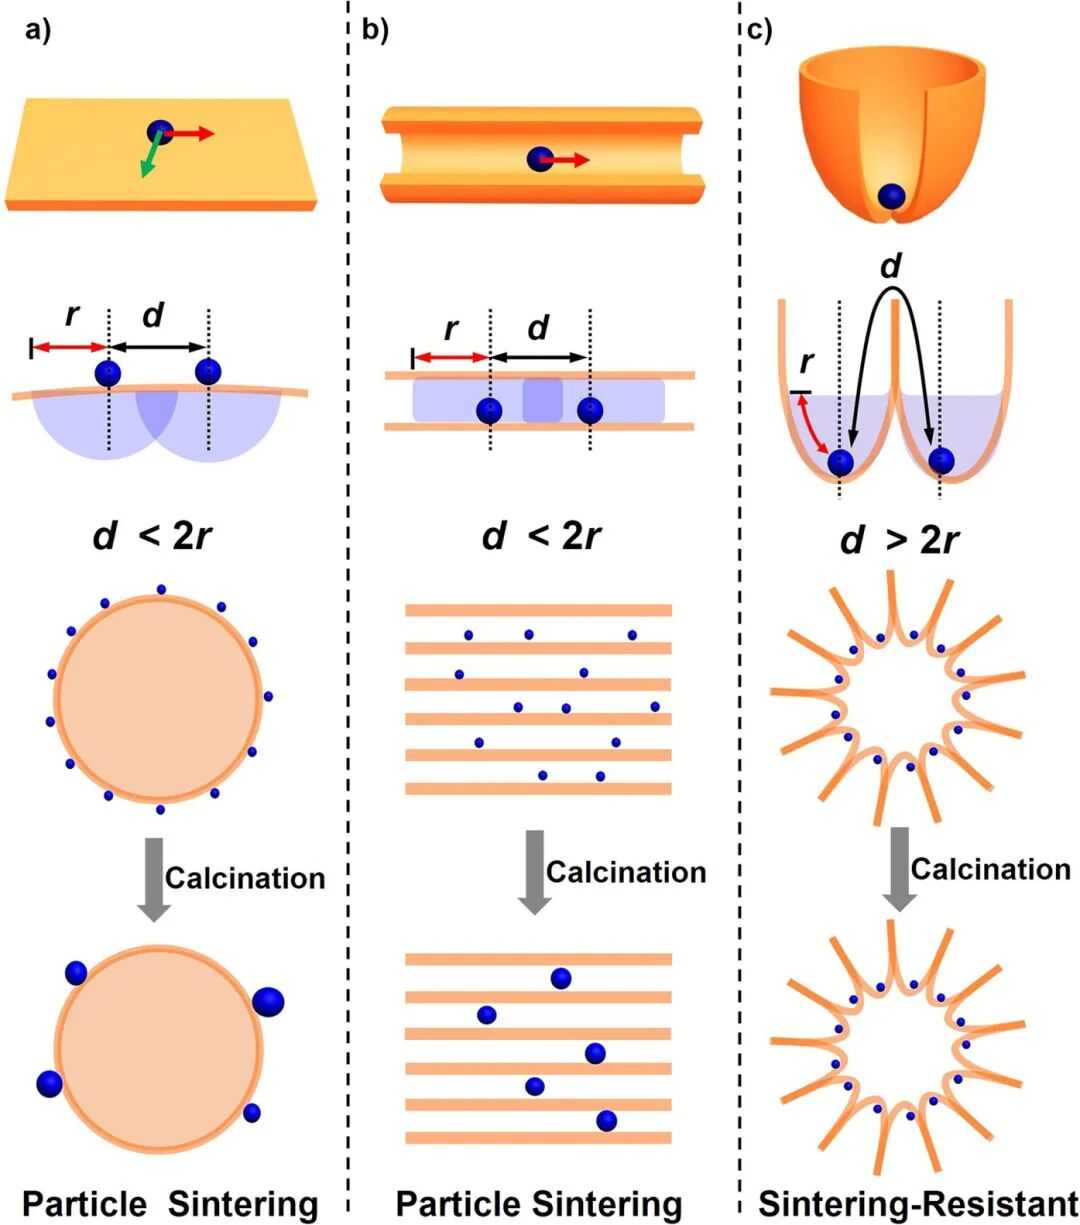
Figure 7. Relation entre la distance de rencontre d des particules voisines et la longueur de migration r d'une seule particule sur trois supports — une surface plane, un pore unidimensionnel et un compartiment à large ouverture — et schématique de l'état des particules après calcination. DOI : 10.1038/srep41773
Les supports compartimentés exploitent cela. Sur la silice de type compartiment à large ouverture utilisée ici, les compartiments sont plus de sept fois plus nombreux que les particules de platine, et la plupart contiennent au plus une seule particule, de sorte que les parois rendent la distance de déplacement réelle bien plus longue que ne le suggère la séparation en ligne droite d'environ 30 nm.
Les chiffres le confirment. Des nanoparticules de platine d'environ 1,7 nm, encapsulées dans des dendrimères et chargées à environ 0,07 % en poids, ont été calcinées dans l'air à 550 °C pendant 4 h. Sur le porte-compartiment, elles étaient encore de 1,7 ± 0,4 nm ; dans les mésopores de SBA-15, ils avaient atteint 7,1 ± 1,8 nm et à la surface des nanosphères de silice solide jusqu'à 10,1 ± 3,6 nm. Sous chauffage in situ sous vide, une particule dans un pore SBA-15 donné a rétréci tandis que sa voisine grandissait – la signature de la maturation d'Ostwald.
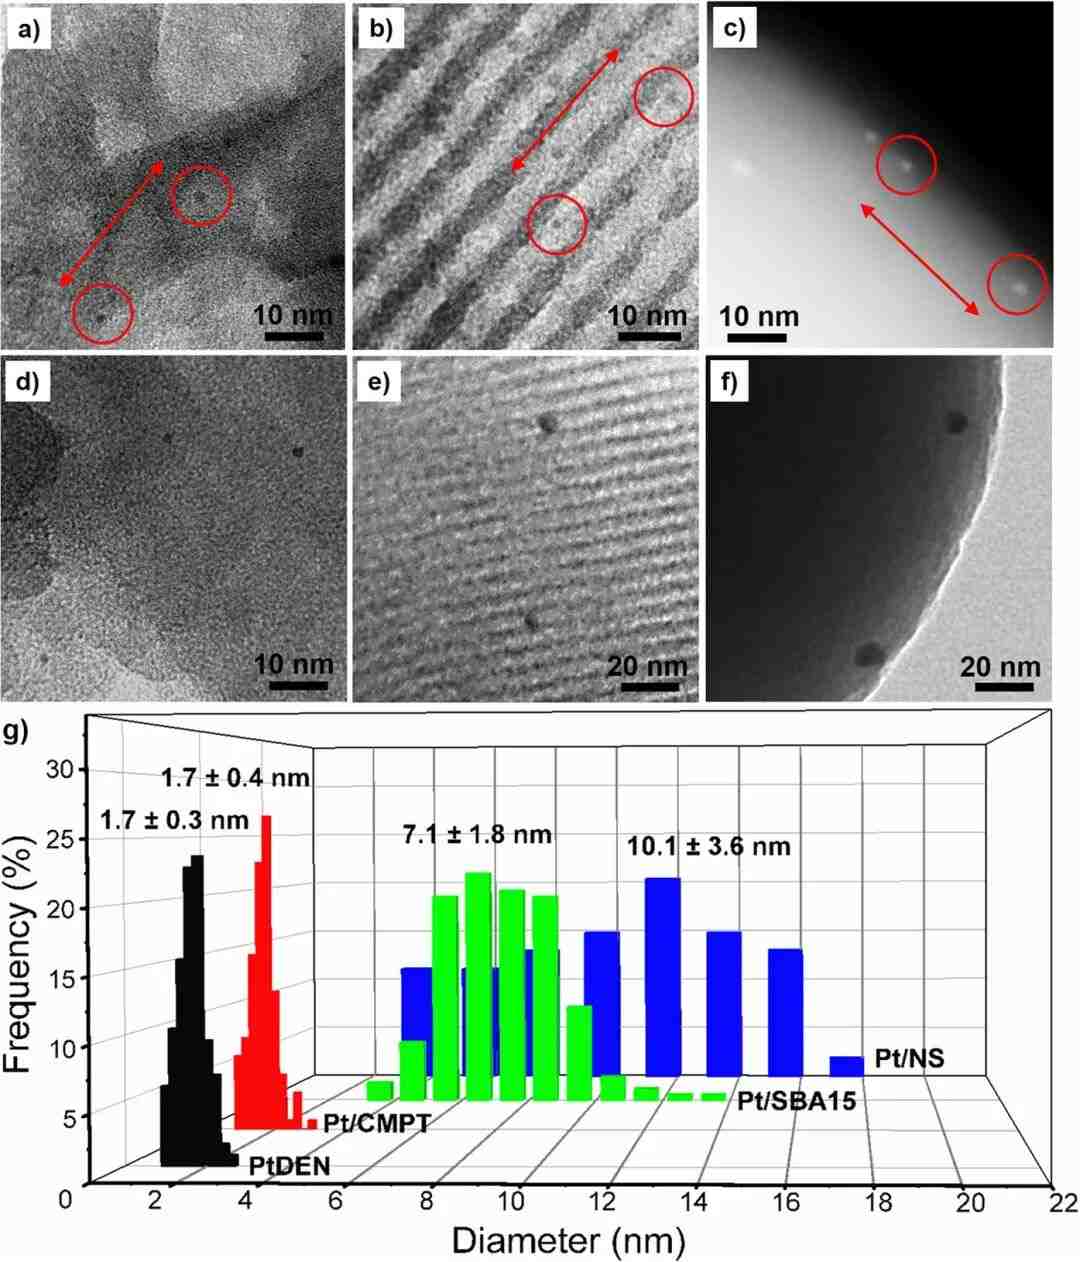
Figure 8. Micrographies électroniques et distributions granulométriques de particules de platine supportées sur de la silice de type compartiment, de la silice mésoporeuse SBA-15 et des nanosphères de silice avant et après calcination dans l'air à 550 °C pendant 4 h. DOI : 10.1038/srep41773
Le compartimentage a des limites, et pas seulement en termes de stabilité. À 0,84 % en poids de platine, plusieurs particules ont commencé à partager des compartiments et ont atteint 2,7 ± 2,1 nm lors de la calcination. L'accès, en revanche, s'améliore : la chimisorption du CO a donné des dispersions de platine de 67 %, 22 % et 18 % respectivement sur le support du compartiment, le SBA-15 et les nanosphères de silice. Dans le SBA-15, le platine bouche également les pores, ce qui réduit le taux d'oxydation du CO une fois normalisé par rapport au nombre de sites actifs.